Кинетика реакций в растворах
Теория активных соударений построена для газов, где молекулы между столкновениями свободны. В растворе реагирующие частицы окружены молекулами растворителя P, и картина элементарного акта меняется.
Клеточный эффект
Рассмотрим реакцию продукты в растворителе P. Частота перехода между активной и неактивной частицами еще больше в растворе: молекула растворителя постоянно обменивается энергией с растворенными, и доля активных частиц по-прежнему :
Но, в отличие от газа, встретившиеся молекулы A и B не могут сразу разойтись — их удерживает «клетка» из молекул растворителя. Это клеточный эффект: не дает молекулам разойтись, поэтому время контакта больше, и за одну встречу происходит не одно, а много столкновений — пара столкновений (AB):
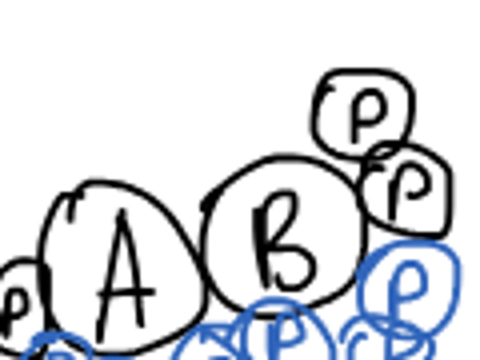
Пара (AB) либо реагирует (), либо распадается обратно (). Применяем принцип стационарных концентраций: суммарная скорость образования (AB) = суммарной скорости их исчезновения:
Рассматривая реакцию как бимолекулярную:
Два предельных случая.
1) — пара распадается гораздо чаще, чем реагирует; лимитирующая стадия — химическое взаимодействие. Стадия образования пары равновесна, — константа равновесия образования пары:
Скорость определяется собственно реакцией внутри клетки и зависит от энергии активации, как в газе.
2) — каждая встреча заканчивается реакцией; лимитирующая стадия — процесс определяется диффузией частиц навстречу друг к другу:
Так идут очень быстрые реакции (рекомбинация радикалов, нейтрализация H⁺ + OH⁻): их скорость не зависит от химической природы реагентов, а только от того, как быстро они успевают встретиться.
Диффузионно-контролируемые реакции
Далее рассмотрим разбавленный раствор. Найдем — константу скорости встречи. Пусть частица A неподвижна, а частицы B диффундируют к ней со всех сторон; минимальное расстояние, на которое могут сойтись молекулы, — (сумма радиусов). Поток частиц B через сферу радиуса вокруг A по первому закону Фика:
где — площадь сферы, — диффузия в одном направлении (к центру). Переходя от числа частиц к молярной концентрации ():
В стационарном состоянии поток через любую сферу одинаков. Разделяем переменные и интегрируем от (где — все дошедшие частицы сразу реагируют) до бесконечности (где — объемная концентрация):
Поток тождественен скорости (т.к. при встрече молекул взаимодействие будет происходить мгновенно, лимитирующая стадия — диффузия). Умножая на концентрацию частиц A:
Мы подразумевали, что частица A неподвижна, но в действительности это не так, поэтому вводится эффективный коэффициент диффузии — сумма коэффициентов обеих частиц:
Предположим, что частицы одинакового размера, , и по уравнению Стокса — Эйнштейна (шарик радиуса в среде с вязкостью )
Это уравнение Смолуховского: в диффузионном режиме скорость реакции определяется вязкостью среды и термодинамическими условиями (), а размер частиц выпадает. Для воды при 25 °C ( мПа·с) л/(моль·с) — верхний предел константы скорости бимолекулярной реакции в растворе. Температурная зависимость слабая (энергия активации диффузии — та же, что у вязкости, 10–20 кДж/моль).
Влияние растворителя и ионов
Влияние оказывают:
- природа растворителя;
- природа ионов;
- ионная сила.
Природа растворителя
По теории активированного комплекса
Для реакции между ионами в энергию Гиббса активации входит электростатическая работа сближения зарядов на расстояние в среде с диэлектрической проницаемостью :
— в координатах от получается прямая; ее наклон определяется знаком произведения : одноименные заряды — константа растет с (полярный растворитель экранирует отталкивание), разноименные — падает.
Но главный вклад дает не энтальпия, а энтропия активации:
Энтропийный фактор оказывает наибольшее влияние: при образовании заряженного (или сильно полярного) активированного комплекса растворитель упорядочивается вокруг него (сольватация), , и реакция замедляется. Наоборот, если заряды в комплексе нейтрализуются, сольватная оболочка освобождается, — реакция быстрая:
| Реакция | , л/(моль·с) | , Дж/(моль·К) | |
|---|---|---|---|
| −100 | медленные | ||
| −71 | |||
| −50 | средние | ||
| 25 | |||
| 92 | быстрые |
Реакции одноименных ионов () — медленные, разноименных — быстрые, между ионом и нейтральной молекулой — средние.
Ионная сила
Реакция между ионами идет через активированный комплекс с зарядом :
В неидеальном растворе константа равновесия образования комплекса записывается через активности, а скорость — через концентрации, поэтому в входят коэффициенты активности:
Коэффициенты активности берем из теории Дебая — Хюккеля (первое приближение, для воды при 25 °C):
Это первичный солевой эффект (уравнение Бренстеда — Бьеррума): в координатах — прямая с наклоном :
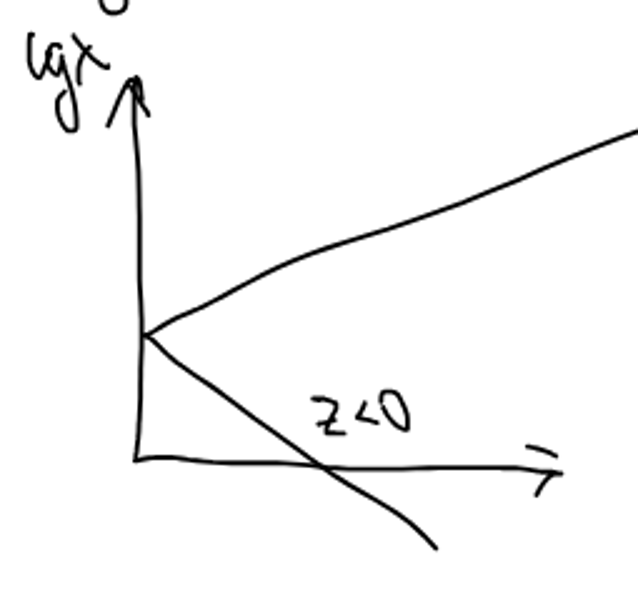
Для одноименно заряженных ионов () добавление постороннего электролита ускоряет реакцию (ионная атмосфера экранирует отталкивание), для разноименных () — замедляет; если один из реагентов нейтрален (), ионная сила на константу в первом приближении не влияет. По наклону прямой можно найти произведение зарядов реагирующих частиц — т.е. установить, какие ионы участвуют в лимитирующей стадии.