Влияние температуры на скорость реакции. Уравнение Аррениуса
Из всех факторов, влияющих на скорость, температура — самый сильный: константа скорости растет с температурой очень быстро, обычно экспоненциально.
Правило Вант-Гоффа
Правило Вант-Гоффа: при повышении температуры на 10° скорость химической реакции возрастает в 2–4 раза.
где — температурный коэффициент скорости реакции. Для произвольного интервала температур
Правило приблизительное; было установлено эмпирически (для реакций в растворах вблизи комнатной температуры) и не годится для широкого интервала температур — на самом деле сам зависит от температуры.
Уравнение Аррениуса
Аррениус обнаружил, что зависимость от линейна:
Вывод через активные молекулы
Пусть идет реакция . По Аррениусу, в реакцию вступают не все молекулы, а только активные — обладающие избытком энергии по сравнению со средней. Активные молекулы образуются из обычных при поглощении энергии и находятся с ними в равновесии; продукты образуются из активных молекул:
Стадия активации — равновесная (продукты образуются медленнее, чем восстанавливается равновесие), и наблюдаемая константа скорости пропорциональна константе равновесия активации: . Температурная зависимость константы равновесия — уравнение изохоры Вант-Гоффа с тепловым эффектом :
Интегрируем, считая не зависящей от температуры:
где — предэкспоненциальный множитель (константа интегрирования), — энергия активации. Сравнивая с эмпирической формой: (не зависит от ), .
Вывод через уравнение изобары
Тот же результат получается из термодинамики обратимой реакции с константами прямой и обратной реакций и . Константа равновесия — отношение констант скорости, а ее температурная зависимость дается уравнением изобары:
Разность двух функций температуры равна ; естественно предположить, что каждая из них имеет такой же вид:
(опыт показывает, что обе равны нулю), тогда
и для каждой из реакций , откуда ( — некая константа интегрирования) и .
— энергия активации — тепловой эффект при образовании активной формы. Надо знать предэкспоненциальный множитель и энергию активации, чтобы показать температурную зависимость.
Энергия активации
Соотношение наглядно на энергетическом профиле реакции — зависимости энергии системы от координаты реакции. Чтобы превратиться в продукты, исходные вещества должны подняться на энергетический барьер высотой (энергия активации прямой реакции); продукты, чтобы вернуться, — на барьер (обозначен ); разность уровней исходных веществ и продуктов — тепловой эффект :
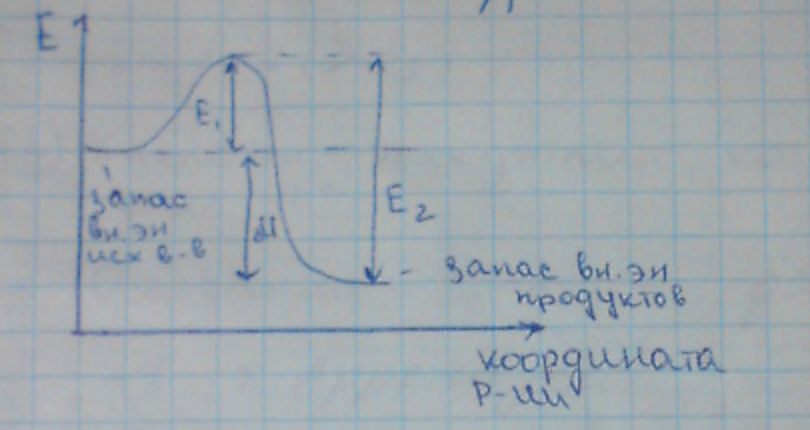
Энергия активации — минимальный избыток энергии (по сравнению со средней энергией молекул), которым должны обладать молекулы, чтобы столкновение между ними привело к реакции. Доля таких молекул по распределению Больцмана равна — отсюда и экспонента в уравнении Аррениуса: с ростом температуры доля активных молекул быстро растет. Предэкспоненциальный множитель характеризует общее число столкновений; его смысл раскрывают теория активных соударений и теория активированного комплекса.
Типичные энергии активации — 50–150 кДж/моль. Чем больше , тем сильнее зависит от температуры.
Экспериментальное определение энергии активации
1. По графику. В координатах — уравнение Аррениуса — прямая:
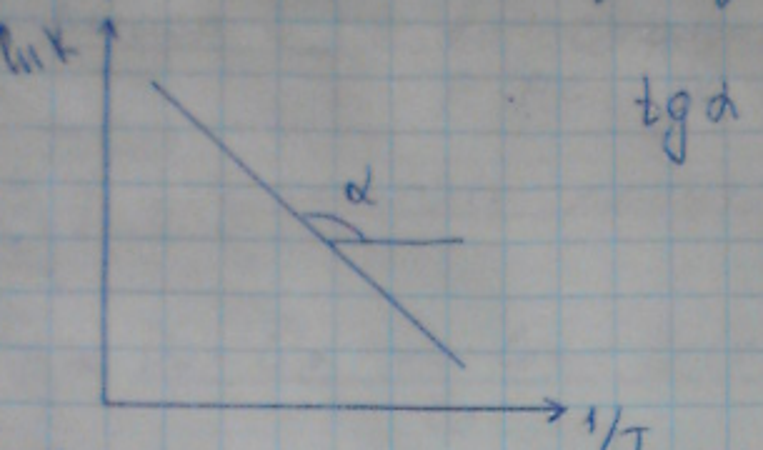
Измеряют при нескольких температурах, строят прямую, по наклону находят , по отрезку на оси ординат — .
2. По двум температурам. Интегрируем дифференциальную форму от до :
Достаточно двух измерений константы скорости. Это же уравнение показывает, откуда берется правило Вант-Гоффа: при K и K
что для кДж/моль дает как раз . При больших или низких температурах коэффициент больше, поэтому правило и работает только в узком интервале.